

Bienvenido al taller introductorio sobre aprendizaje automático para datos genómicos. Conoce las fuentes de datos, los formatos de archivos y los análisis comunes en datos genómicos, y cómo conectarlos con modelos de aprendizaje automático, a través de un ejemplo relacionado a la predicción de bacterias resistentes a antibióticos.

La forma recomendada de seguir este taller es abrir un Codespace de GitHub preconfigurado con todas las dependencias que necesitarás. Para ello, sigue estas instrucciones:
- Crea un fork en tu cuenta de GitHub de este repositorio dando click en este enlace (puedes usar las opciones por defecto).
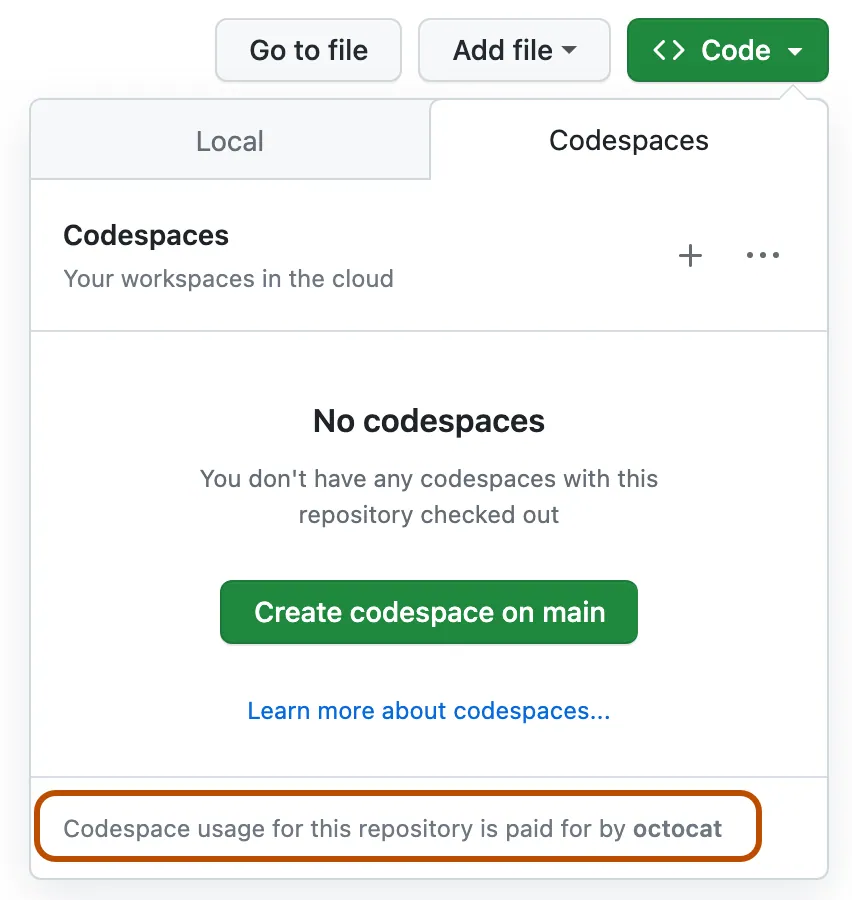
- Desde tu repositorio da click sobre el botón verde que dice
<> Codelocalizado en la parte de arriba de la página principal, y en el menú deCodespacespresiona el botónCreate codespace on main.
- Después de haber terminado de trabajar, visita https://github.com/codespaces y asegúrate de detener el Codespace para evitar gastos de recursos. En cualquier momento, podrás regresar al mismo Codespace con tu progreso guardado. Cuando ya no lo necesites, puedes eliminarlo desde esa misma página.

Si deseas trabajar desde tu propia computadora, necesitarás un dispositivo con MacOS o Linux (o WSL en Windows). Sigue estas instrucciones:
- Instala Git y un gestor de paquetes como Conda, Mamba o Micromamba.
- Crea un fork de este repositorio dando click en en este enlace (puedes usar las opciones por defecto).
- Clona este repositorio y utiliza el archivo
env.ymlpara reproducir el ambiente que se usará en el taller:
$ git clone https://github.com/aapashkov/biotaller2025.git
$ cd biotaller2025
$ conda env create -n bio -f env.yml # Puedes reemplazar 'conda' por 'mamba' o 'micromamba'
$ conda activate bio